

クライジェファⓇについて/HV-103試験
デバイス性能を評価する、ALXN1720-HV-103試験の詳細をご覧いただけます。
「警告・禁忌を含む注意事項等情報」等については電子添文をご参照ください。
HV-103試験
海外第Ⅰ相試験(健康成人被験者を対象とした非盲検ランダム化並行群間比較試験:ALXN1720-HV-103試験)(海外データ)
社内資料:海外第Ⅰ相試験(ALXN1720-HV-103試験)(承認時評価資料)
McEneny A, et al. Clin Ther. 2026 Jun 30 S0149-2918(26)00190-6. Online ahead of print.
(利益相反:本試験は、Alexion, AstraZeneca Rare Diseaseの支援によって実施された。
本論文の著者に同社の社員及びAstraZenecaの株式等を有している者が含まれる。)
試験概要
目的:健康成人を対象に、安全装置付きプレフィルドシリンジ(PFS-SD)又はオートインジェクター(AI)のいずれかのデバイスを用いてクライジェファⓇ600mgを単回皮下投与したときの薬物動態(PK)を比較する。また、薬力学的作用(PD)、安全性、忍容性、免疫原性、並びにPFS-SD及びAIのデバイスパフォーマンスも検討する。
対象:健康成人175例(AI群87例、PFS-SD群88例)
方法:第Ⅰ相非盲検ランダム化並行群間比較試験。本試験は、最大70日間のスクリーニング期間と92日間の評価期間の2つの期間から構成された(全試験期間は最大162日間)。
被験者を3つの体重層(50kg以上70kg未満、70kg以上90kg未満、90kg以上110kg未満)に層別した後、デバイス(PFS-SD又はAI)と注射部位(腹部、大腿部、上腕部)の6通りの組み合わせのいずれかに1:1:1:1:1:1の比でランダムに割り付けた。被験者は、1日目にいずれかのデバイスを用いてクライジェファⓇ600mgを単回皮下投与され、評価期間中、5日目まで実施医療機関に入院し、8日目、その後は50日目までは週1回、50日目から92日目までは2週に1回来院した。必要に応じて、92日目又は最終来院以降も追加の追跡調査来院を実施し、50%溶血に必要な補体活性量(CH50)がベースライン又は基準範囲に回復するまで被験者をモニタリングした。主要及び副次PK解析、副次PD解析、安全性解析及び免疫原性解析を含む主解析は、すべての被験者が92日目又は最終来院に達した後に実施し、最終解析はすべての被験者が試験を完了した後に実施した。
■試験デザイン
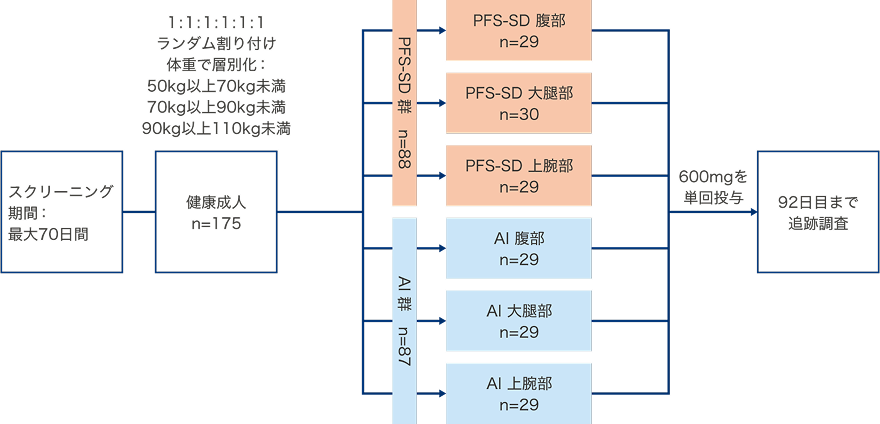
主要評価項目:各デバイスでのクライジェファ®のPKパラメータ(AUCTlast、AUC∞、Cmax)
副次評価項目:92日目までのPKパラメータ、92日目までの血清中ゲフルリマブ濃度の経時的変化、92日目までの血清中遊離C5濃度の経時的変化、安全性(有害事象の発現率、注射部位に関連する有害事象)、免疫原性(92日目までのクライジェファⓇに対する抗薬物抗体[ADA]の発現割合等)、デバイスパフォーマンス
解析計画:主要評価項目のPK解析は、すべての被験者が評価期間を完了した後、又は試験を中止した後に実施した。PKパラメータはPK解析対象集団※1から除外された被験者のデータを含めた安全性解析対象集団を対象に算出し、記述統計量及び統計解析にはPK解析対象集団※1を用いた。
副次評価項目のPK解析は、主要評価項目のPK解析に含めたすべての被験者の個々の血清中濃度データを用いて記述統計量を算出し、各検体採取時点の血清中濃度データを要約した。副次評価項目のPKパラメータの記述要約統計量を示した。
PD解析は被験者が評価期間を完了した後、又は試験を中止した後に実施した。クライジェファⓇのPD評価として、PD解析対象集団※2を用いて血清中遊離C5濃度を経時的に評価した。必要に応じて、各測定時点のPDデータの記述要約統計量を算出した。
すべての安全性解析は安全性解析対象集団(ランダムに割付けされ、治験薬を1回以上投与された被験者)を対象に実施した。各デバイス及び注射部位でのクライジェファⓇの安全性及び忍容性を、有害事象及び重篤な有害事象(注射部位反応を含む)、臨床検査所見、身体所見、バイタルサイン測定値、心電図(ECG)の結果に基づいて評価した。
免疫原性解析対象集団を用いてADAの結果を要約した。ADAの結果には安全性解析対象集団を用いた。試験期間中のADAの状態、抗体価及び反応分類別の免疫原性の結果を要約した。ADAの状態及び応答カテゴリーの発現割合を、デバイス別に、発現数の絶対値(n)及び発現割合(%)として要約した。
安全性解析対象集団を対象に、PFS-SD又はAIを用いてクライジェファ®を皮下投与したときのデバイスパフォーマンスの結果を要約した。全用量を投与された被験者の数及び割合、並びにデバイスの不具合/苦情が報告されたデバイスの数及び割合を、根本原因のカテゴリーとともに要約した。
※1:PK解析対象集団には、治験薬が全用量投与され、かつ少なくとも1つの評価可能なPKデータが得られたすべての被験者を含めた。
174例(AI群:86例、PFS-SD群:88例)治験薬の全用量が投与されなかったため、 AI群1例がPK解析対象集団から除外された。
※2:PD解析対象集団には、治験薬が全用量または部分用量投与され、かつ少なくとも1つの評価可能なPDデータが得られたすべての被験者を含めた。175例(AI群:87例、PFS-SD群:88例)
■用法及び用量
通常、成人には、ゲフルリマブ(遺伝子組換え)として、下表に示す用量を週に1回皮下投与する。

薬物動態
各デバイスでのクライジェファ®のPKパラメータ(AUCTlast、AUC∞、Cmax)(主要評価項目)
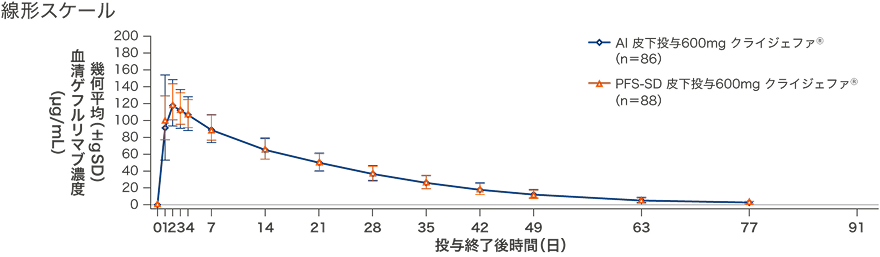
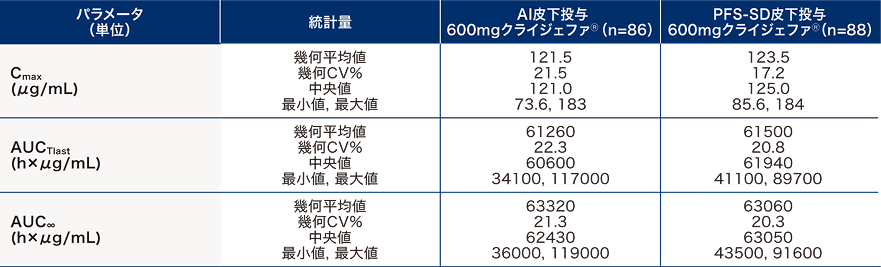
PFS-SD群に対するAI群の最小二乗幾何平均比(90%CI)は、Cmaxが97.60%(94.46, 100.84)、AUC∞が99.64%(96.07, 103.34)、AUCTlastが98.82%(95.17, 102.60)でした。
■健康成人におけるデバイス別の血清中ゲフルリマブ濃度の経時的変化(PK解析対象集団)
健康成人におけるデバイス別のクライジェファ®のPKパラメータは下表のとおりでした。
■健康成人におけるデバイス別のクライジェファ®のPKパラメータ(PK解析対象集団)
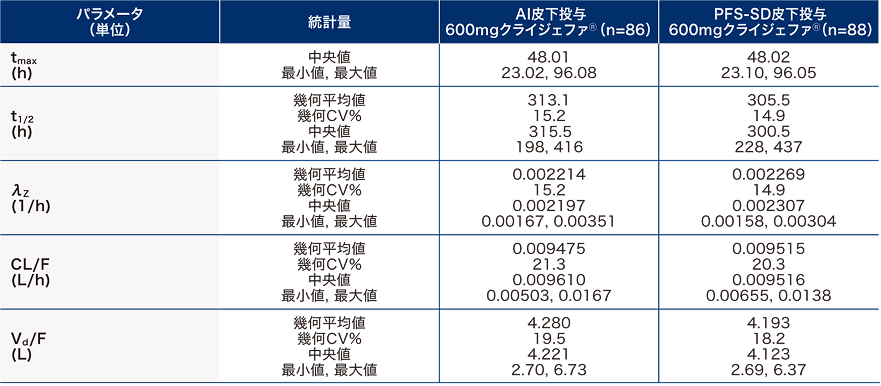
92日目までのPKパラメータ(副次評価項目、PK解析対象集団)
健康成人におけるデバイス別のクライジェファ®のPKパラメータは下表のとおりでした。
■健康成人におけるデバイス別のクライジェファ®のPKパラメータ (PK解析対象集団)
92日目までの血清中ゲフルリマブ濃度の経時的変化(副次評価項目、PK解析対象集団)
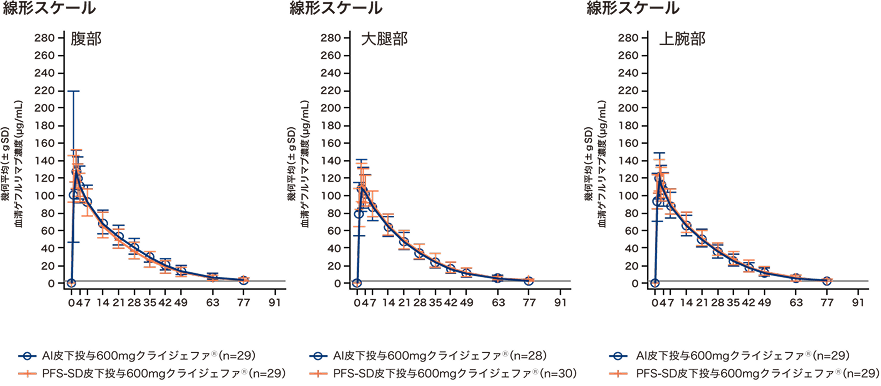
健康成人における注射部位別の血清中ゲフルリマブ濃度の幾何平均値(±幾何SD)の経時的変化は下図のとおりでした。
■健康成人における注射部位別の血清中ゲフルリマブ濃度の経時的変化(PK解析対象集団)
注射部位別のクライジェファⓇのPKパラメータ(副次評価項目、PK解析対象集団)
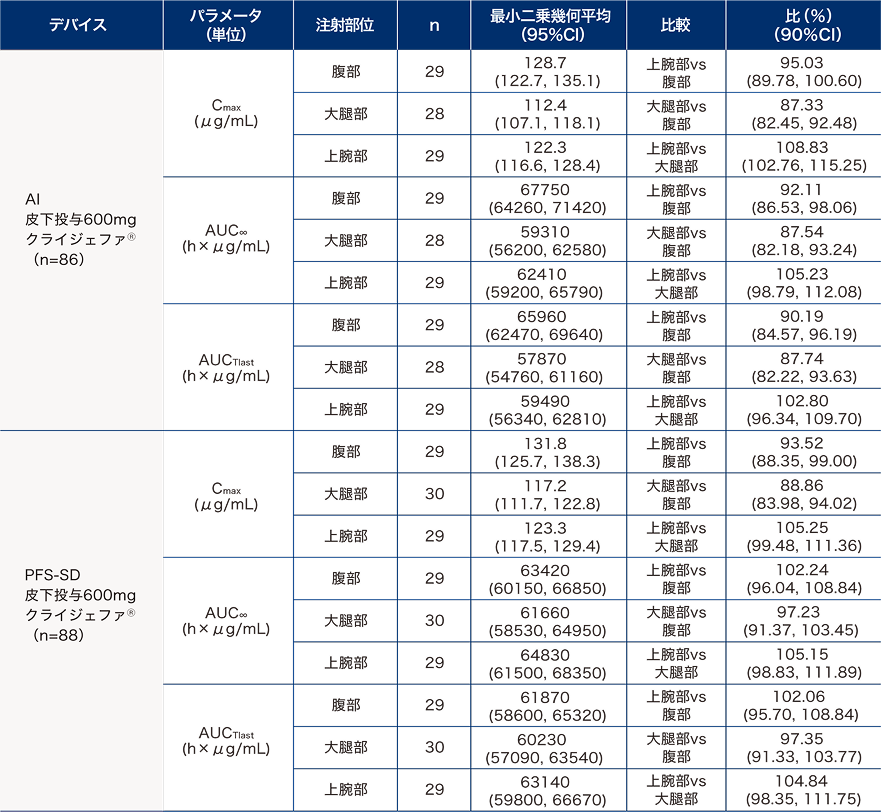
注射部位別のクライジェファⓇのPKパラメータは下表のとおりでした。
■健康成人における注射部位別のクライジェファⓇのPKパラメータ(PK解析対象集団)
薬力学
92日目までの血清中遊離C5濃度の経時的変化(副次評価項目)
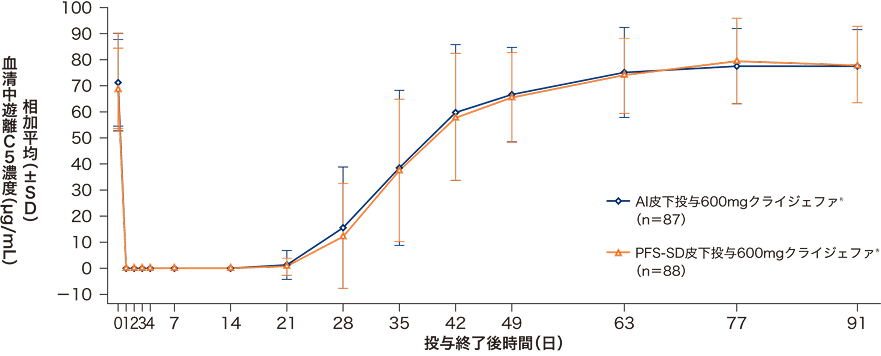
デバイス別の血清中遊離C5濃度の平均値(±SD)の経時的変化は下図のとおりでした。
■健康成人におけるデバイス別の血清中遊離C5濃度平均値(±SD)の経時的変化 (PD解析対象集団)
免疫原性
免疫原性[92日目までのクライジェファⓇに対する抗薬物抗体[ADA]の発現割合等)]
(副次評価項目)
クライジェファ®600mg皮下単回投与後、AIデバイス群では86名中28名(32.6%)、PFS-SDデバイス群では88名中34名(38.6%)の被験者で、92日目までに治験薬投与下で発現したADA反応が認められました。
PFS-SDデバイス群の88名中1名(1.1%)では、治験薬投与下で増強したADA反応が認められました。
観察されたADA力価は、AIデバイス群で60~3840、PFS-SDデバイス群で30~1920でした。
デバイスパフォーマンス
免疫原性[92日目までのクライジェファⓇに対する抗薬物抗体[ADA]の発現割合等)]
(副次評価項目)
AIデバイス群の86例、PFS-SDデバイス群の88例で全用量投与が達成されましたが、AIデバイス群の1例では全用量が投与されませんでした。
クライジェファⓇの投与後、治験実施医療機関からAIデバイス群の3例(3.4%)及びPFS-SDデバイス群の1例(1.1%)のデバイスに関する苦情が報告されました。
AIデバイス群でのデバイスに関する苦情3件は「デバイスが作動しにくい」、「デバイスが早期に作動する」、「使用後に液体が滲出する」でした。いずれの場合も、製品に由来する原因ではありませんでした。
PFS-SDデバイス群での苦情1件は、「使用前に液体が滲出する」に関するものでした。
本事象は被験者フィードバックの報告であり、デバイスの製品品質の問題の申し立てはなかったため、本事象の原因は該当なしと記載されました。
安全性
安全性解析対象集団における有害事象の発現割合はAI群で58.6%(51/87例)、PFS-SD群で51.1%(45/88例)でした。
主な有害事象(いずれかの群で5%以上)は、頭痛(AI群12.6%[11例]、PFS-SD群12.5%[11例])、口腔咽頭痛(AI群8.0%[7例]、PFS-SD群5.7%[5例])、注射部位紅斑(AI群8.0%[7例]、PFS-SD群4.5%[4例])、注射部位腫脹(AI群6.9%[6例]、PFS-SD群2.3%[2例])、咳嗽(AI群1.1%[1例]、PFS-SD群6.8%[6例])、鼻漏(AI群5.7%[5例]、PFS-SD群0.0%[0例])、注射部位内出血(AI群1.1%[1例]、PFS-SD群5.7%[5例])でした。
注射部位に関連する有害事象はAI群で16.1%(14例)、PFS-SD群で13.6%(12例)に発現し、これには注射部位紅斑(AI群8.0%[7例]、PFS-SD群4.5%[4例])、注射部位腫脹(AI群6.9%[6例]、PFS-SD群2.3%[2例])、注射部位そう痒感(AI群4.6%[4例]、PFS-SD群3.4%[3例])、注射部位内出血(AI群1.1%[1例]、PFS-SD群5.7%[5例])、注射部位発疹(AI群1.1%[1例]、PFS-SD群2.3%[2例])が含まれました。
死亡及び重篤な有害事象、試験中止に至った有害事象は報告されませんでした。
AIデバイスとの関連性が否定できない有害事象は4.6%に発現し、そのPT別の有害事象は注射部位腫脹、注射部位そう痒感、注射部位発疹、注射部位疼痛、引っかき傷が各1.1%でした。PFS-SDデバイスとの関連性が否定できない有害事象は6.8%に発現し、そのPT別の有害事象は注射部位紅斑1.1%、注射部位腫脹2.3%、注射部位内出血4.5%でした。
関連製品

