

クライジェファⓇについて/PREVAIL試験
クライジェファⓇの第三相臨床試験の詳細をご覧いただけます。
「警告・禁忌を含む注意事項等情報」等については電子添文をご参照ください。
PREVAIL試験
国際共同第Ⅲ相試験(成人gMG患者を対象とした二重盲検ランダム化プラセボ対照並行群間比較多施設共同試験:ALXN1720-MG-301試験)1,2)
1)社内資料:成人全身型重症筋無力症患者を対象とした国際共同第Ⅲ相試験(ALXN1720-MG-301試験)(承認時評価資料)
2)Gwathmey KG, et al. JAMA Neurol. 2026 Jul 27: e262333. Online ahead of print.
(利益相反:本試験は、Alexion, AstraZeneca Rare Diseaseの支援によって実施された。
本論文の著者に同社の社員が含まれ、また同社より個人報酬、コンサルティング料、研究助成金等を受領している者が含まれる。)
試験概要
目的:抗AChR抗体陽性の成人gMG患者を対象にクライジェファⓇの有効性及び安全性を検討する。
対象:抗AChR抗体陽性の成人(18歳以上)gMG患者260例(クライジェファⓇ群131例、プラセボ群129例、うち日本人集団はクライジェファⓇ群7例、プラセボ群8例)
[主な登録基準]
- 18歳以上
- スクリーニングの90日以上前に確定診断された抗AChR抗体陽性gMG患者
- スクリーニング時のMGFA分類3)がⅡ~Ⅳであること
- スクリーニング時及び無作為化前に、MG-ADL4)総スコアが5以上であること
- 免疫抑制薬の治療を受けている場合、スクリーニング前に安定した用量を維持しており、スクリーニング期間中及び二重盲検期間中に投与計画の変更が見込まれないこと
- 体重40kg以上であり、BMIが18.5kg/m²以上かつ40kg/m²未満であること
[主な除外基準]
- スクリーニング前12ヵ月以内に胸腺摘除術またはその他の胸腺手術を受けたことがある患者
- 未治療の胸腺悪性腫瘍または胸腺腫
- 髄膜炎菌感染症の既往
-
スクリーニングから5年以内の悪性腫瘍の既往歴
(例外として、悪性黒色腫以外の皮膚がん及び治療済みで再発の兆候がない子宮頸部がんは登録可とした)
方法:第Ⅲ相二重盲検ランダム化プラセボ対照並行群間比較多施設共同試験。本試験は、最長4週間のスクリーニング期、26週間の二重盲検期、最長202週間の非盲検延長(OLE)期で構成される。
スクリーニング期に適格基準を満たした患者は二重盲検期に移行し、地域(北米、南米、欧州、日本、中国、アジア太平洋地域)及びベースラインの体重(80kg未満、80kg以上)を層別因子とし、クライジェファⓇ群又はプラセボ群に1:1の比でランダムに割り付けた。また、MG-ADL総スコアが7未満の患者及び継続的に免疫グロブリン静注療法(IVIg)又は免疫グロブリン皮下注療法(SCIg)※を併用投与している患者の組入れはそれぞれ全体の約10%に制限した。二重盲検期には、1日目に体重に基づく初回用量、1週時(8日目)及びそれ以降は週1回、体重に基づく維持用量のクライジェファⓇ又はプラセボを盲検下で皮下投与した。OLE期では、二重盲検期終了時である26週時(183日目)の評価後に、クライジェファⓇ群には、体重に基づく維持用量に加えて、体重に基づく初回用量に必要な注射本数に合わせるためにプラセボを追加で1回投与し(クライジェファⓇ/クライジェファⓇ群)、プラセボ群には、盲検下で体重に基づく初回用量のクライジェファⓇを投与した(プラセボ/クライジェファⓇ群)。190日目からはすべての患者が維持用量を週1回自己投与した。OLE期の用量は、26週時(183日目)の患者の体重に基づいて決定し、約6ヵ月ごとに再評価した。治験薬の最終投与から12週後に最終評価を実施した。実薬投与の患者での全試験期間は最長約232週間とした(スクリーニングから安全性追跡調査まで)。
※ SCIg及び一部のIVIgはMGに適応はない
試験デザイン
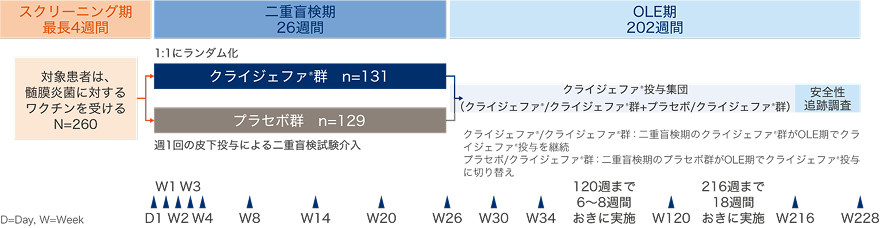
■二重盲検期及びOLE期での投与方法
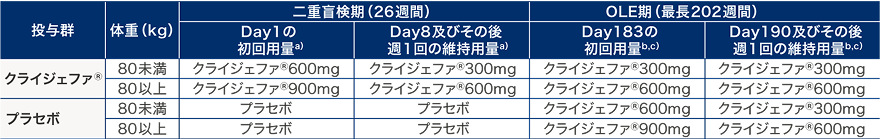
- a)クライジェファⓇの初回用量及び維持用量は、クライジェファⓇ群ではベースラインの体重に基づいて決定した。
- b)盲検性維持のため、OLE期のクライジェファⓇ群の初回用量は、クライジェファⓇの維持用量とプラセボを投与した。維持用量は体重に基づき約6ヵ月ごとに調節した。
- c)プラセボ群では26週時(183日目)の体重に基づいてクライジェファⓇの初回用量を決定した。維持用量は体重に基づき約6ヵ月ごとに調節した。
■用法及び用量
通常、成人には、ゲフルリマブ(遺伝子組換え)として、下表に示す用量を週に1回皮下投与する。

【二重盲検期】
主要評価項目:ベースラインから投与26週後までのMG-ADL総スコアの変化量(検証的解析項目)
主な副次評価項目:ベースラインから投与26週後までのQMG3)総スコアの変化量
副次評価項目:
- ベースラインから投与4週後までのQMG総スコアの変化量
- ベースラインから投与26週後までのMGC5)総スコアの変化量
- ベースラインから投与26週後までのQMG総スコアが5ポイント以上減少した患者の割合
- ベースラインから投与26週後までのMG-ADL総スコアが3ポイント以上減少した患者の割合
探索的評価項目:
[MG-ADL及びQMGのサブコンポーネントスコア:以下のベースラインから投与26週後までの変化量]
- MG-ADLサブコンポーネントスコア(口腔咽頭筋、四肢の機能、呼吸筋、眼筋により分類)
- QMGサブコンポーネントスコア(口腔咽頭筋、四肢の機能、呼吸筋、眼筋により分類)
[QOLに関する項目:以下のベースラインから投与26週後までの変化量]
- MG-QoL15r総スコア
- EQ-5D-5L VASスコア
- EQ-5D-5L Health State Index
- SF-36身体的コンポーネントサマリースコア
- SF-36精神的コンポーネントサマリースコア
- Neuro-QoL Fatigue(Short Form)総スコア
[その他の項目]
- ベースラインから投与26週後までのMSEの達成(MG-ADL総スコア0点又は1点と定義)投与26週後のMGFA-PIS
- 投与26週後のMGFA-PISを指標とした軽微症状の達成
- ベースラインから投与26週後までの治験実施計画書に規定された臨床的悪化の発生率
- ベースラインから投与26週後までのgMG関連入院の発生率
- ベースラインから投与26週後までの治験実施計画書に規定されたレスキュー治療の実施率 等
その他の評価項目:
- ベースラインから投与26週後までのMG-ADL総スコアの変化量の推移
- ベースラインから投与26週後までのQMG総スコアの変化量の推移
- ベースラインから投与26週後までのMGC総スコアの変化量の推移
- ベースラインから投与26週後までのQMG総スコアが3、4、6、7、8、9ポイント以上減少した患者の割合
- ベースラインから投与26週後までのMG-ADL総スコアが2、4、5、6、7、8ポイント以上減少した患者の割合等
EQ-5D-5L:Euro Quality of Life-5 Dimensions-5 Levels、MG-ADL:Myasthenia Gravis-Activities of Daily Living、MGFA-PIS:Myasthenia Gravis Fou ndation of America Post-Intervention Stat us、 MG-QoL15r:revised 15-item Myasthenia Gravis Quality of Life scale、MSE:Minimal Symptom Expression、 Neuro-QoL Fatigue:Quality of Life in Neurological Disorders Fatigue、QMG:Quantitative Myasthenia Gravis score for disease severity、SF-36:36-Item Short-Form Health Survey
解析計画:有効性の主解析対象集団は最大の解析対象集団(FAS)とした。
主要評価項目である26週でのMG-ADL総スコアのベースラインからの変化量では、反復測定混合効果モデル(MMRM)を使用し、平均値の群間差を評価した。主解析では欠測データの補完は行わなかった。モデルには各時点でのMG-ADL総スコアのベースラインからの変化量を反応変数とし、治療群、試験来院及び治療群×試験来院の交互作用、地理的地域(日本人集団では地域を除外)、ベースラインの体重(80kg未満、80kg以上)を固定カテゴリカル効果、ベースラインのMG-ADL総スコアを固定共変量として組み込んだ。患者内の反復測定値間の相関関係のモデル化には無構造分散共分散行列を用い、収束の問題が発生した場合はほかの共分散構造を使用し、分母の自由度の推定にはKenward-Roger法を使用した。治療効果は、26週時点での治療群と試験来院の交互作用項の対比に基づいて評価し、各群の最小二乗平均(LSMean)及びその群間差、標準誤差(SE)、95%信頼区間(CI)、p値を算出した。ベースライン値は、試験薬の初回投与前に得られた最後の評価値とした。
ベースラインからの変化量等の連続変数の副次評価項目は、主要評価項目と同様にMMRMにより解析した。モデルには各時点での各評価項目のベースラインからの変化量を反応変数とし、治療群、試験来院及び治療群×試験来院の交互作用、地理的地域(日本人集団では地域を除外)、ベースラインの体重(80kg未満、80kg以上)を固定カテゴリカル効果、各評価項目に対応するベースライン値(QMGスコア又はMGC総スコア)を固定共変量として組み込んだ。
QMG総スコアの5ポイント以上の改善及びMG-ADL総スコアの3ポイント以上の改善の評価は、一般化MMRMを用いて解析した。
モデルには各時点での反応変数を従属変数とし、治療群、試験来院及び治療群×試験来院の交互作用、地理的地域(日本人集団では地域を除く)、ベースラインの体重(80kg未満、80kg以上)を固定カテゴリカル効果、ベースラインでのQMG総スコア又はMG-ADL総スコアを固定共変量として組み込んだ。各患者内の反復測定値間の相関関係のモデル化には、一次自己回帰構造を用い、収束の問題が発生した場合は複合対称構造を使用した。26週時点での治療効果のオッズ比、95%CI及びp値を算出した。ベースライン値は、試験薬の初回投与前に得られた最後の評価値とした。
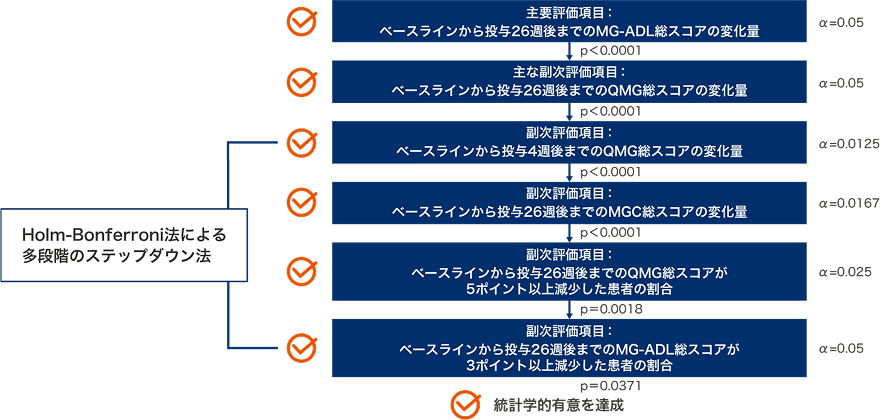
本試験は、多重性調整のため、主要評価項目及び5つの副次評価項目間で全体の第I種の過誤確率0.05(両側)を制御するよう設計した。まず、主要評価項目を有意水準両側0.05で検定し、統計学的に有意な場合、主な副次評価項目を有意水準両側0.05で検定した。その結果、統計学的に有意な場合、残りの副次評価項目をHolm-Bonferroni法を用いて検定することとした。Holm-Bonferroni法による多段階のステップダウン法を用いた検定では、p値が小さい項目から大きい項目の順に検定し、最小のp値から最大のp値をそれぞれ有意水準両側0.0125、0.0167、0.025、0.05と比較することとした。その結果、有効性の主要評価項目及び主な副次評価項目で、ゲフルリマブ群とプラセボ群との間に統計学的な有意差が認められたことから、残りの副次評価項目をHolm-Bonferroni法を用いて、p値が小さい項目から大きい項目の順に検定した。
■多重性の制御と有効性の検定結果
また、以下の表に基づき、主要評価項目及び副次評価項目のサブグループ解析を行った。日本人集団におけるサブグループ解析も行った。
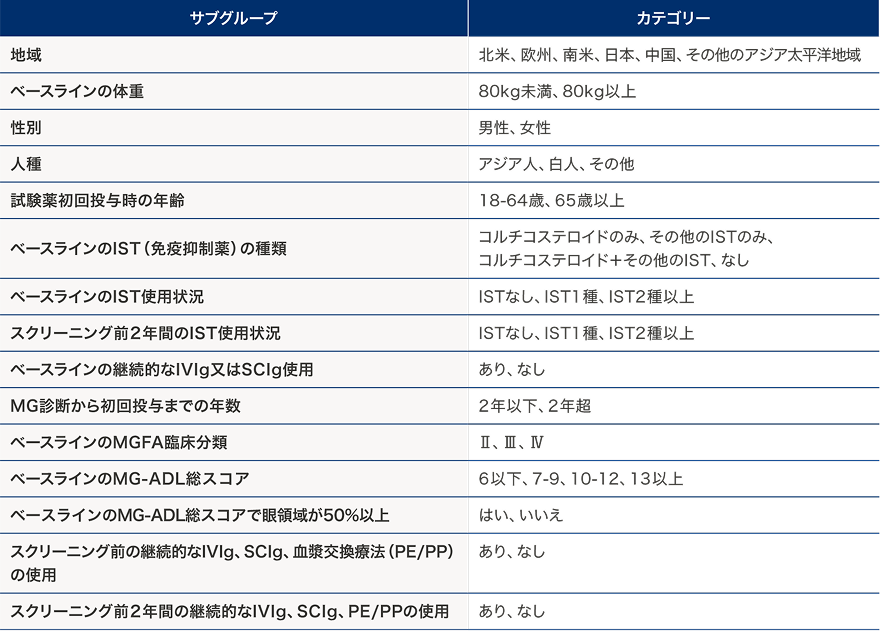
- 注)本邦では一部のISTにはMGの適応はない
- 注)SCIg及び一部のIVIgにはMGの適応はない
■患者背景(FAS)
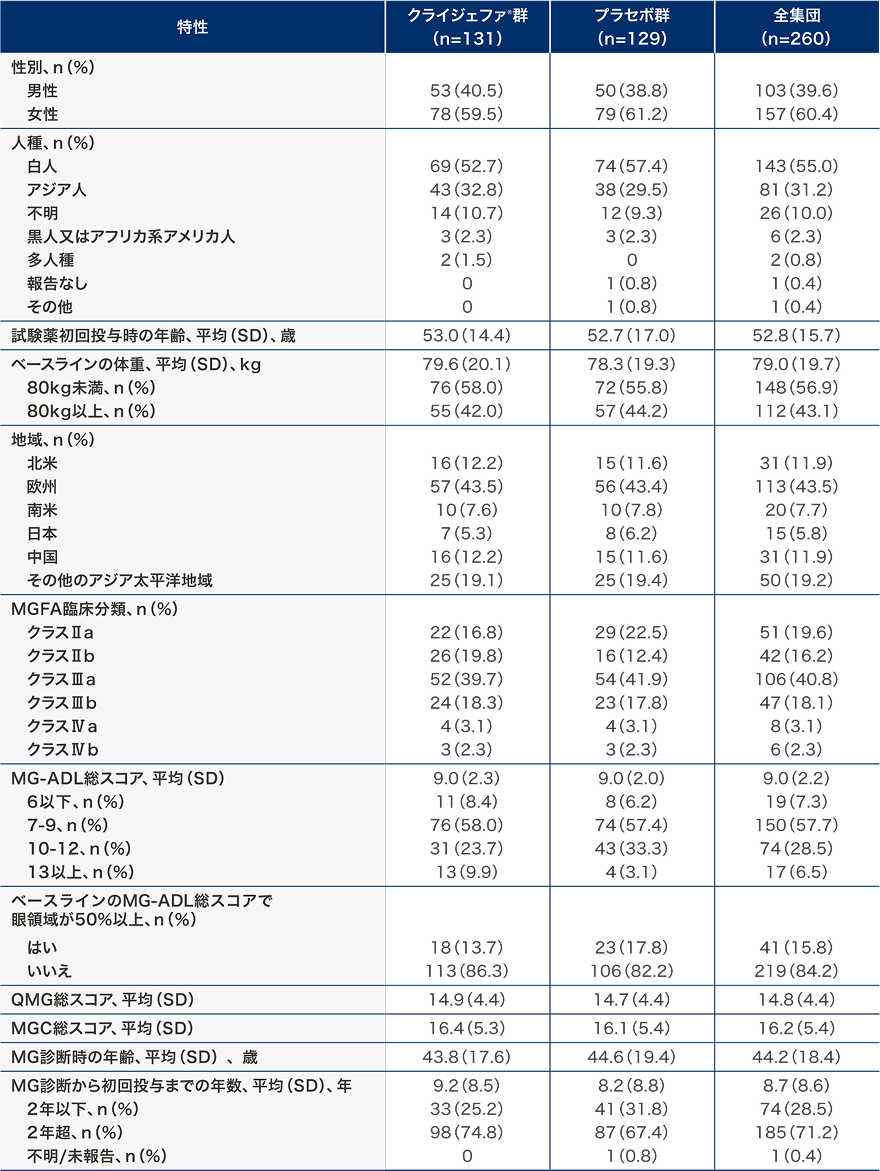
■患者背景(安全性解析対象集団)
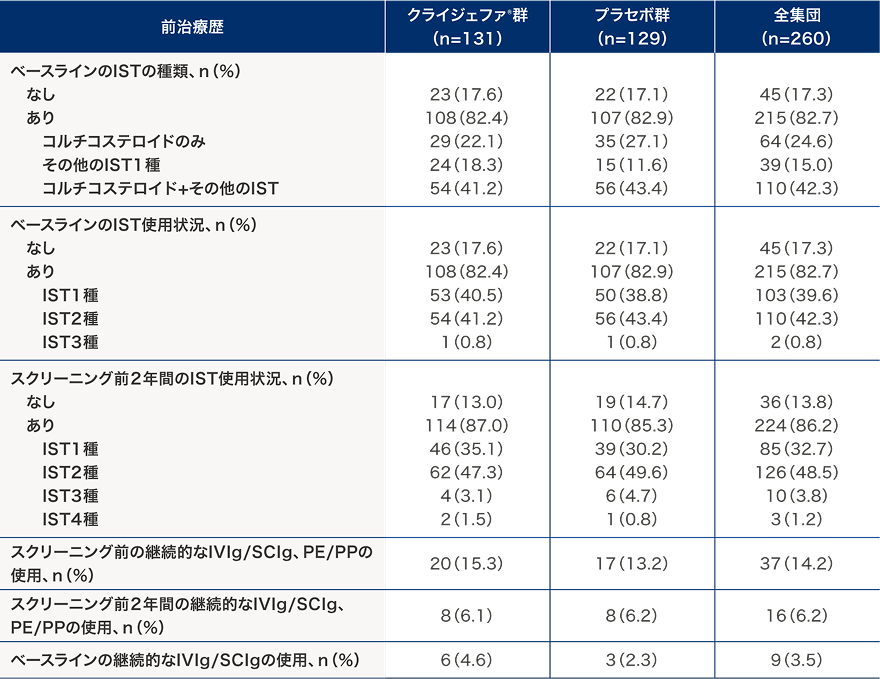
IST:コルチコステロイド又はその他のIST
その他のIST:アザチオプリン、シクロホスファミド、シクロスポリン、メトトレキサート、ミコフェノール酸モフェチル、タクロリムス、リツキシマブ
IVIg:免疫グロブリン静注療法
SCIg:免疫グロブリン皮下注療法
PE/PP:血漿交換/プラズマフェレシス
注)本邦ではアザチオプリン、シクロホスファミド、メトトレキサート、ミコフェノール酸モフェチル、リツキシマブにはMGの適応はない
注)SCIg及び一部のIVIgにはMGの適応はない
注)アザチオプリンは、本邦でMGの適応はないが、MGに対する投与が審査上認められている
有効性
ベースラインから投与26週後までのMG-ADL総スコアの変化量(主要評価項目、検証的な解析結果、FAS)
ベースラインから投与26週後までのMG-ADL総スコアの変化量(LSMean±SEM)は、クライジェファⓇ群で-4.2±0.29、プラセボ群で-2.6±0.27、群間差は-1.6±0.40であり、クライジェファⓇ群のプラセボ群に対する優越性が検証されました(p<0.0001、MMRM*、検証的な解析結果)。
また、クライジェファⓇ投与1週後から26週後まで、MG-ADL総スコアにおいてプラセボ群との有意差が認められ(p<0.001[名目上]、MMRM*)、26週時には有意な改善が検証されました。
■ベースラインから投与26週後までのMG-ADL総スコアの変化量(主要評価項目、検証的な解析結果)
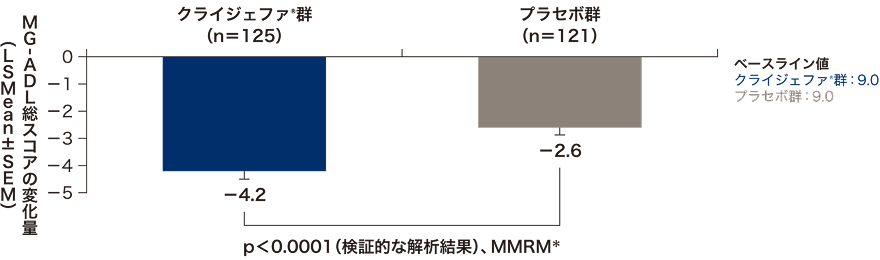
*固定カテゴリカル効果:治療群、試験来院及び治療群 × 試験来院の交互作用、地理的地域、ベースラインの体重(80kg未満 vs. 以上)、固定共変量:ベースラインのMG-ADL総スコア
■ベースラインから投与26週後までのMG-ADL総スコアの変化量の推移(その他の評価項目)
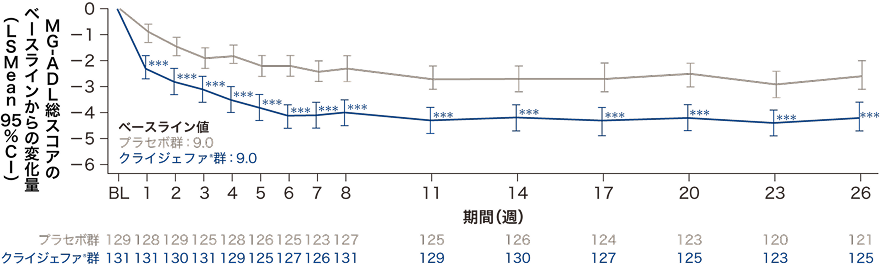
*** p<0.001(vs.プラセボ群:MMRMa)、26週時以外は名目上のp値[その他の評価項目]、26週時は検証的な解析結果[主要評価項目:α=0.05])
a)固定カテゴリカル効果: 治療群、試験来院及び治療群 × 試験来院の交互作用、地理的地域、ベースラインの体重(80kg未満 vs. 以上)、固定共変量:ベースラインのMG-ADL総スコア
ベースラインから投与26週後までのQMG総スコアの変化量(主な副次評価項目、FAS)
ベースラインから投与26週後までのQMG総スコアの変化量(LSMean±SEM)は、クライジェファⓇ群で-4.5±0.37、プラセボ群で-2.4±0.34、群間差は-2.1±0.50であり、クライジェファⓇ群ではプラセボ群と比べて有意な改善が認められました(p<0.0001、MMRM*)。
■ベースラインから投与26週後までのQMG総スコアの変化量(主な副次評価項目)
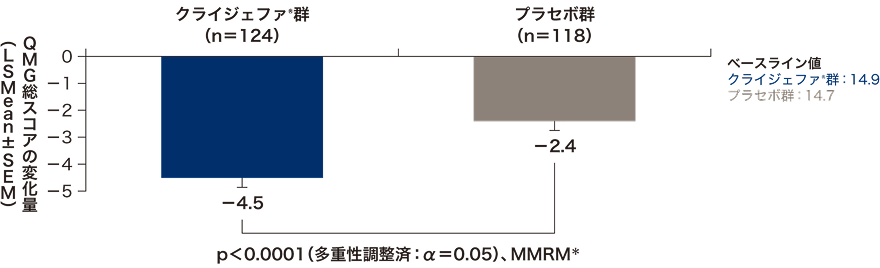
* 固定カテゴリカル効果: 治療群、試験来院及び治療群 × 試験来院の交互作用、地理的地域、ベースラインの体重(80kg未満 vs. 以上)、固定共変量:ベースラインのQMG総スコア
ベースラインから投与4週後までのQMG総スコアの変化量(副次評価項目、FAS)
ベースラインから投与4週後までのQMG総スコアの変化量(LSMean±SEM)は、クライジェファⓇ群で-3.3±0.29、プラセボ群で-1.5±0.24、群間差は-1.8±0.37であり、クライジェファⓇ群ではプラセボ群と比べて有意な改善が認められました(p<0.0001、MMRM*)。
■ベースラインから投与4週後までのQMG総スコアの変化量(副次評価項目)
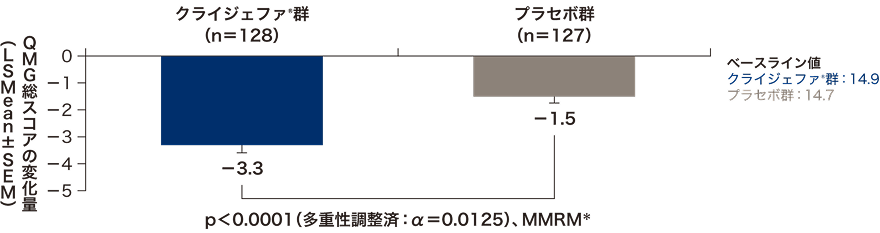
* 固定カテゴリカル効果:治療群、試験来院及び治療群 × 試験来院の交互作用、地理的地域、ベースラインの体重(80kg未満 vs. 以上)、固定共変量:ベースラインのQMG総スコア
ベースラインから投与26週後までのMGC総スコアの変化量(副次評価項目、FAS)
ベースラインから投与26週後までのMGC総スコアの変化量(LSMean±SEM)は、クライジェファⓇ群で-7.8±0.49、プラセボ群で-4.7±0.48、群間差は-3.1±0.69であり、クライジェファⓇ群でプラセボ群と比べて有意な改善が認められました(p<0.0001、MMRM*)。
■ベースラインから投与26週後までのMGC総スコアの変化量(副次評価項目)
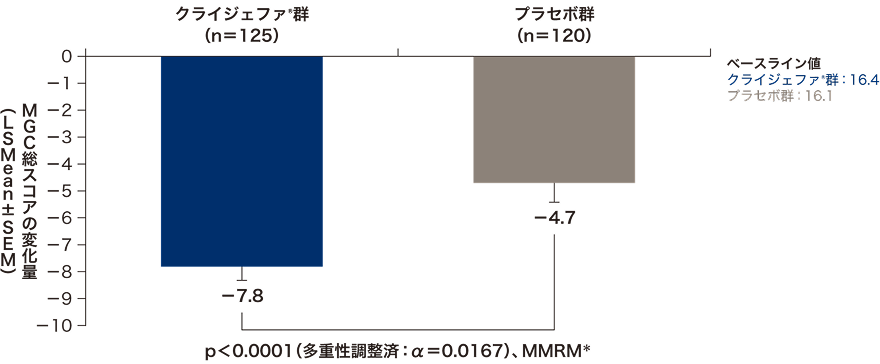
* 固定カテゴリカル効果:治療群、試験来院及び治療群 × 試験来院の交互作用、地理的地域、ベースラインの体重(80kg未満 vs. 以上)、固定共変量:ベースラインのMGC総スコア
ベースラインから投与26週後までのQMG総スコアが5ポイント以上減少した患者の割合(副次評価項目、FAS)/3、4、6、7、8、9ポイント以上減少した患者の割合(その他の評価項目、FAS)
ベースラインから投与26週後までのQMG総スコアが5ポイント以上減少した患者の割合(95%CI)は、クライジェファⓇ群46.3%(37.0, 55.9)、プラセボ群25.2%(17.7, 34.5)であり、クライジェファⓇ群でプラセボ群と比較して有意に高値でした(オッズ比[95%CI]:2.6[1.4, 4.6]、p=0.0018、一般化MMRM*)。
また、ベースラインから投与26週後までのQMG総スコアが3、4、6、7、8、9ポイント以上減少した患者の割合は、いずれもクライジェファⓇ群でプラセボ群と比較して有意差が認められました(名目上、3ポイント以上:p=0.0020、4ポイント以上:p=0.0016、6ポイント以上:p=0.0001、7ポイント以上:p<0.0001、8ポイント以上:p=0.0005、9ポイント以上:p=0.0034)。
■ベースラインから投与26週後までのQMG総スコアが5ポイント以上減少した患者の割合
(副次評価項目)/3、4、6、7、8、9ポイント以上減少した患者の割合(その他の評価項目)
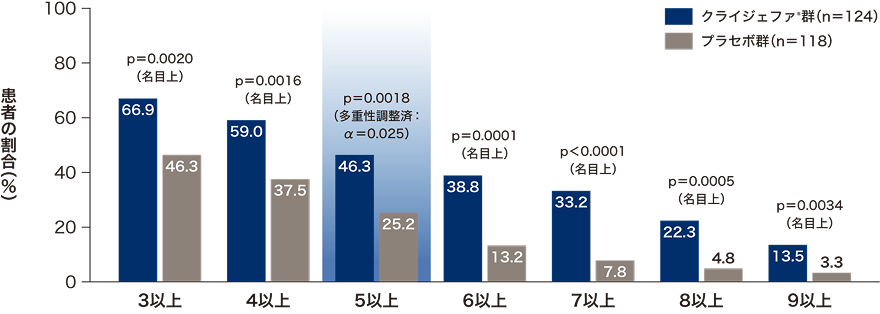
一般化MMRM*
* 固定カテゴリカル効果: 治療群、試験来院及び治療群 × 試験来院の交互作用、地理的地域、ベースラインの体重(80kg未満 vs. 以上)、固定共変量:ベースラインのQMG総スコア
5ポイント以上減少した患者の割合は副次評価項目、3、4、6、7、8、9ポイント以上減少した患者の割合はその他の評価項目
ベースラインから投与26週後までのMG-ADL総スコアが3ポイント以上減少した患者の割合
(副次評価項目、FAS) /2、4、5、6、7、8ポイント以上減少した患者の割合(その他の評価項目、FAS)
ベースラインから投与26週後までのMG-ADL総スコアが3ポイント以上減少した患者の割合(95%CI)は、クライジェファⓇ群65.5%(56.7, 73.4)、プラセボ群52.2%(43.2, 61.1)であり、クライジェファⓇ群でプラセボ群と比較して有意に高値でした(オッズ比[95%CI]:1.7[1.0, 2.9]、p=0.0371、一般化MMRM*)。
また、ベースラインから投与26週後までのMG-ADL総スコアが4、5、6、7、8ポイント以上減少した患者の割合は、クライジェファⓇ群でプラセボ群と比較して有意差が認められました(名目上、4ポイント以上:p=0.0115、5ポイント以上:p<0.005、6ポイント以上:p<0.0002、7ポイント以上:p<0.0001、8ポイント以上:p<0.0001)。
■ベースラインから投与26週後までのMG-ADL総スコアが3ポイント以上減少した患者の割合
(副次評価項目) /2、4、5、6、7、8ポイント以上減少した患者の割合(その他の評価項目)
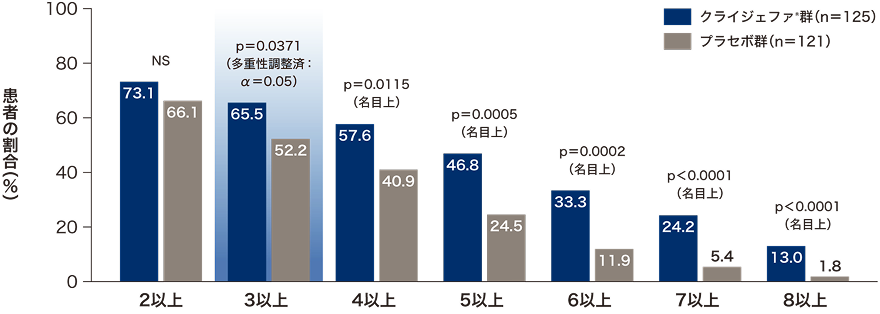
一般化MMRM*
* 固定カテゴリカル効果:治療群、試験来院及び治療群 × 試験来院の交互作用、地理的地域、ベースラインの体重(80kg未満 vs. 以上)、固定共変量:ベースラインのMG-ADL総スコア
3ポイント以上減少した患者の割合は副次評価項目、2、4、5、6、7、8ポイント以上減少した患者の割合はその他の評価項目
探索的評価項目(FAS)
有効性の探索的評価項目の結果は下表のとおりでした。
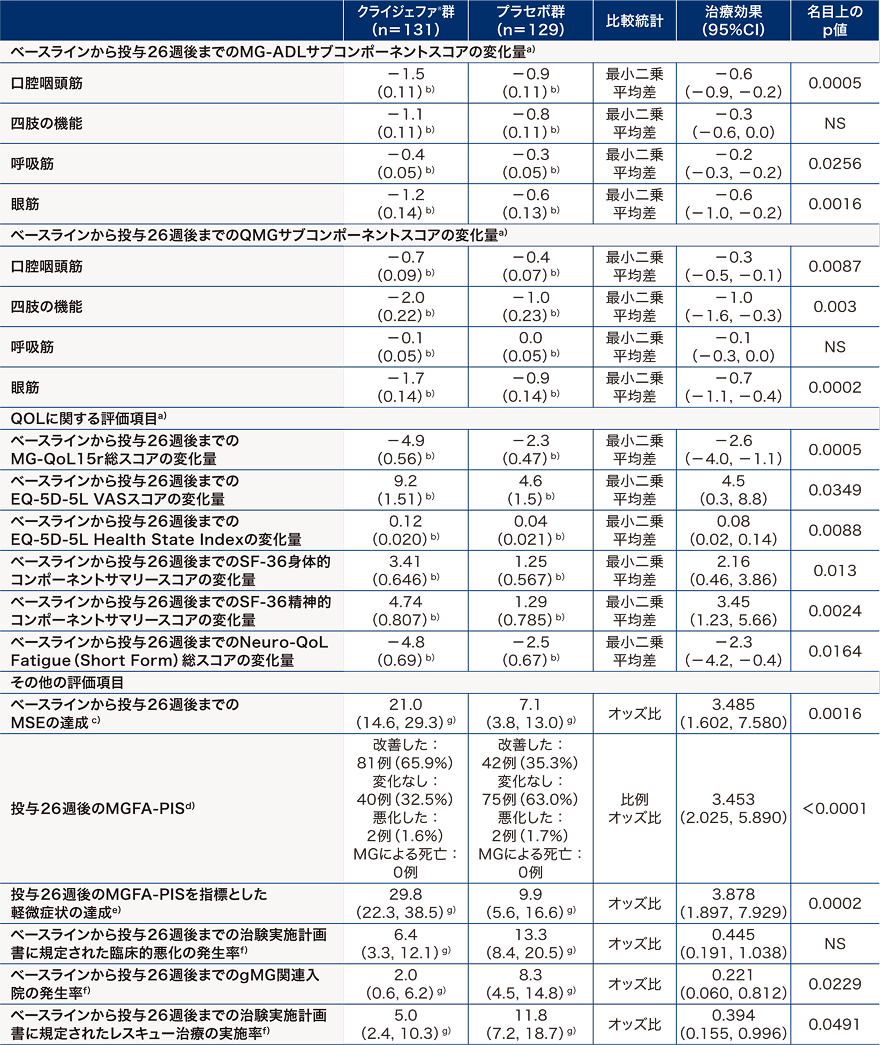
MSE:Minimal Symptom Expression(MG-ADL総スコア0点又は1点と定義)
- a)MMRM(固定カテゴリカル効果:治療群、試験来院及び治療群 × 試験来院の交互作用、地理的地域、ベースラインの体重[80kg未満 vs. 以上]、固定共変量:各評価項目に対応するベースライン値)
- b)データはLSMean(SEM)を示す
- c)ロジスティック回帰モデル(説明変数:治療群、地理的地域、ベースラインの体重[80kg未満 vs. 以上]、ベースラインでのMG-ADL総スコアを含む)
- d)比例オッズモデル
- e)ロジスティック回帰モデル(説明変数:治療群、地理的地域、ベースラインの体重[80kg未満 vs. 以上]、ベースラインでのQMG総スコアを含む)
- f)ロジスティック回帰モデル(説明変数:治療群、地理的地域、ベースラインの体重[80kg未満 vs. 以上]を含む)
- g)データは調整パーセンテージ(95%CI)を示す
主要評価項目に対するサブグループ解析(FAS)
主要評価項目であるベースラインから投与26週後までのMG-ADL総スコアの変化量に対して、主な患者背景、ベースラインの疾患特性、MGに対する前治療・併用治療などに基づくサブグループ解析を実施しました。
主要評価項目に対するサブグループ解析の結果は以下のとおりでした。

a)全体集団では検証的な解析結果、サブグループでは名目上のp値
注)本邦では一部のISTにはMGの適応はない
注)SCIg及び一部のIVIgにはMGの適応はない
MMRM(全体集団では、固定カテゴリカル効果を治療群、試験来院及び治療群 × 試験来院の交互作用、地理的地域、ベースラインの体重[80kg未満 vs. 以上]、固定共変量をベースラインのMG-ADL総スコアとした。サブグル ープ解析では主要解析と同一のMMRMを用いたが、サブグループが層別因子で定義される場合、当該層別因子はモデルから除外した。)
安全性
二重盲検期(26週間)
二重盲検期での有害事象の発現は、クライジェファⓇ群で99/131例(75.6%)、プラセボ群で104/129例(80.6%)でみられました。
主な有害事象(いずれかの群で発現割合5%以上)は、頭痛(クライジェファⓇ群13例[9.9%]、プラセボ群16例[12.4%]、以下同順)、背部痛(10例[7.6%]、2例[1.6%])、上咽頭炎(9例[6.9%]、9例[7.0%])、下痢(8例[6.1%]、11例[8.5%])、上気道感染(8例[6.1%]、10例[7.8%])、尿路感染(7例[5.3%]、4例[3.1%])、COVID-19(5例[3.8%]、
9例[7.0%])、浮動性めまい(2例[1.5%]、8例[6.2%])でした。
治験薬の投与中止に至った有害事象は、クライジェファⓇ群で重篤な自殺企図1例(0.8%)、プラセボ群で非重篤なビタミンD欠乏1例(0.8%)でした。
重篤な有害事象の発現はクライジェファⓇ群で12例(9.2%)、プラセボ群で15例(11.6%)であり、その内訳はクライジェファⓇ群で、デング熱、大腸菌性尿路感染、肺炎、術後膿瘍、足関節部骨折、圧迫骨折、靱帯断裂、腰椎骨折、冠動脈硬化症、網膜剥離、椎間板突出、自殺企図、形質細胞乳腺炎、肺塞栓症が各1例(0.8%)、プラセボ群でCOVID-19及び急性心筋梗塞が各2例(1.6%)、腹部膿瘍、バチルス性菌血症、帯状疱疹、骨盤内炎症性疾患、直腸膿瘍、ブドウ球菌性敗血症、上気道感染、第2度熱傷、急性冠動脈症候群、心房細動、心筋梗塞、背部痛、無気肺、腸憩室、胃腸出血、イレウス、腸間膜動脈狭窄、後腹膜出血、胆管炎、虚血性肝炎、薬物過敏症、低ナトリウム血症、代謝性アシドーシス、急性腎障害、表在性静脈血栓症が各1例(0.8%)でした(重複含む)。
治験薬との関連性が否定できない重篤な有害事象は、プラセボ群ではバチルス性菌血症及び帯状疱疹が各1例(0.8%)、クライジェファⓇ群ではみられせんでした。
死亡に至った有害事象は、クライジェファⓇ群でデング熱1例(0.8%)、プラセボ群で代謝性アシドーシス1例(0.8%)であり、いずれの事象も治験薬との関連性は否定されました。
- 3)Jaretzki A 3rd, et al. Neurology. 2000; 55(1): 16-23.
- 4)Wolfe G, et al. Neurology. 1999; 52(7): 1487-1489.
- 5)Burns TM, et al. Neurology. 2010; 74(18): 1434-1440.
関連製品

