

臨床成績
海外第II相試験(CAEL101-203試験) における有効性および安全性についてご紹介します。
「禁忌を含む注意事項等情報」等はドラッグインフォメーションをご参照ください。
一部承認外の効能又は効果の成績を含むデータがありますが、承認時評価資料であるためご紹介します。
海外第Ⅱ相試験(CAEL101-203試験) (用量設定試験、海外データ)
8)社内資料:臨床的安全性の概要(CTD 2.7.4.2、承認時評価資料)
試験概要
目的
Mayo StageⅠ、Ⅱ又はⅢaの全身性ALアミロイドーシス患者を対象にアミロペイブをCyBorD療法又はDCyBorD療法と併用投与したときの安全性及び忍容性を評価し、RP3D(第Ⅲ相試験で用いる推奨用法・用量)を決定する。
対象
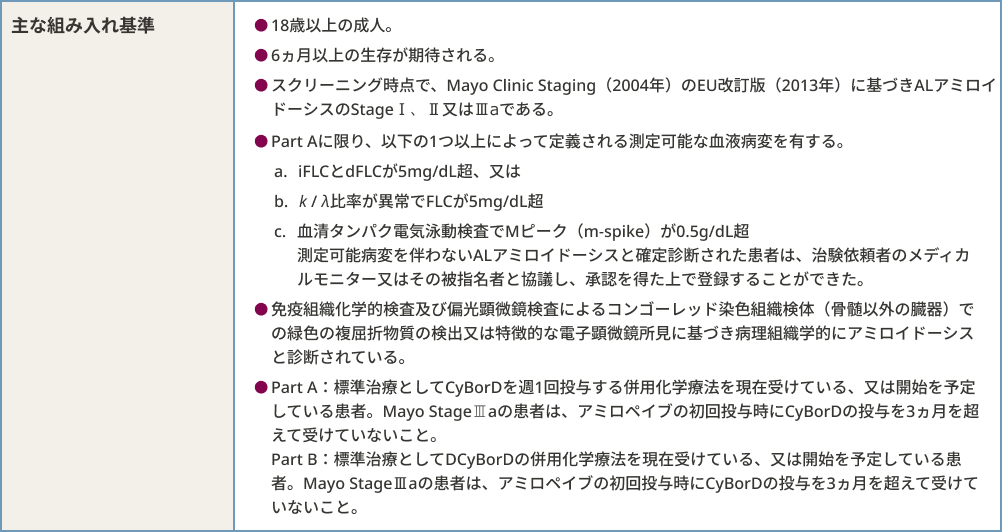
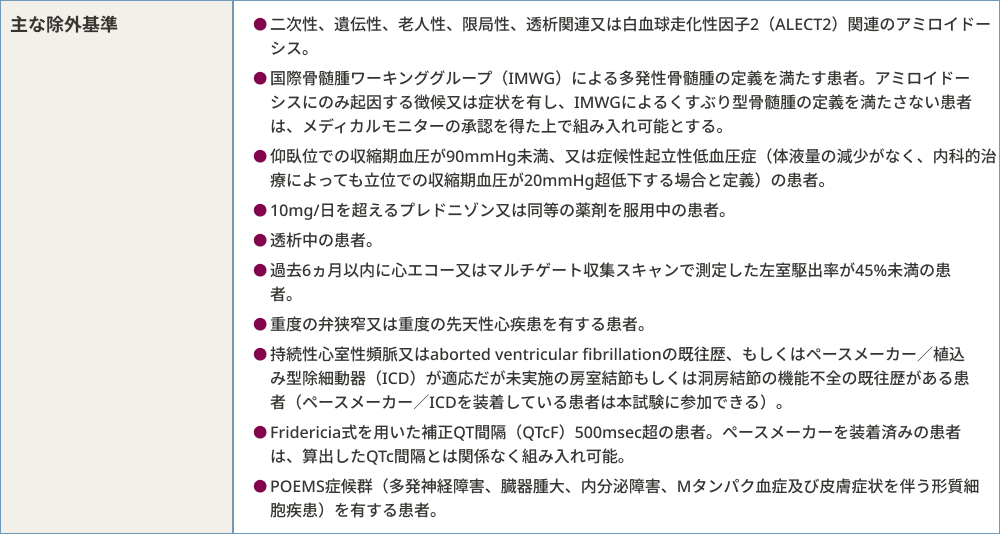
Mayo Clinic Staging(2004年)のEU改訂版(2013年)10-12)に基づき、StageⅠ、Ⅱ又はⅢaに分類される18歳以上の全身性ALアミロイドーシス患者25例
10) Wechalekar AD, et al. Blood. 2013;121(17):3420-3427.(PMID: 23479568)
11) Palladini G, Merlini G. Blood. 2016;128(2):159-168.(PMID: 27053535)
12) Dispenzieri A, et al. J Clin Oncol. 2004;22(18):3751-3757.(PMID: 15365071)
方法
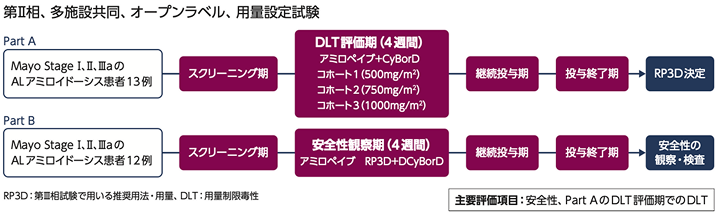
Part Aでは、アミロペイブを500mg/m²、750mg/m²又は1000mg/m²の用量で投与した。RP3Dが特定された時点で、すべての患者でRP3D(1000mg/m²)に変更した。Part Bでは、Part Aで決定したRP3D(1000mg/m²)でアミロペイブを投与した。アミロペイブは約2時間かけて点滴静注し、最初の4週間は週1回(±1日)、その後は2週に1回(±2日)投与した。約50週間の投与完了後は4週に1回の維持投与レジメンに切り替えることができた。Part AではアミロペイブをCyBorDと併用し、Part BではアミロペイブをDCyBorDと併用した。
試験デザイン
評価項目
主要評価項目
■ 安全性及び忍容性:試験治療下で発現した重篤な有害事象、有害事象、治験薬の投与中止に至った有害事象、臨床的に重要な臨床検査値異常、身体検査所見の異常、バイタルサインの異常、臨床的に重要な心電図異常
■ RP3Dの決定:Part Aの用量制限毒性(DLT)評価期でのDLT
副次評価項目
■ Part A:CyBorDと併用投与したときのアミロペイブの安全性及び忍容性
■ Part B:DCyBorDと併用投与したときのアミロペイブの安全性及び忍容性
■ Part A及びB:試験治療下で発現した重篤な有害事象、有害事象、治験薬の投与中止に至った有害事象、身体検査所見の異常、バイタルサインの異常、臨床的に重要な心電図異常、及び臨床的安全性に懸念がある臨床検査パラメータの変化
■ 薬物動態:PKパラメータ(最高濃度、最低濃度、濃度-時間曲線下面積等)
探索的評価項目
■ 有効性:以下のパラメータを評価する。
● 心臓:NT-proBNP、cTnT、cTnI、GLS%
● 腎臓:24時間尿タンパク及びeGFR
● 肝臓:アルカリホスファターゼ(ALP)
解析計画
■ 安全性解析対象集団は、アミロペイブが1回以上投与されたすべての患者とした。Part Aでは、用量コホートごとにDLTの発現割合を評価した。その他のデータはパート別(Part A、Part B)及び全体で集計した。有害事象は、ICH国際医薬用語集(MedDRA)version 26.1を用いてコード化し、器官別大分類及び基本語別、治験薬との関連性別、重症度別に要約した。臨床検査値及びバイタルサインは記述統計量で要約した。
■ 薬物動態解析対象集団は、測定可能な血清中濃度が1回以上得られたすべての患者とした。PKパラメータは、パート別に記述統計量を用いて要約した。
■ 有効性の解析は、安全性解析対象集団を対象に実施した。各有効性評価項目に対して記述統計量を算出した。臓器障害(心臓、腎臓、肝臓)を有する患者を、ベースライン時の臓器特異的バイオマーカーの最小閾値を用いて特定し、心病変を有する評価可能患者、腎病変を有する評価可能患者、肝病変を有する評価可能患者と定義した。該当する患者での臓器特異的バイオマーカーの経時的変化を評価した。臓器効果の定義に従って、臓器別で奏効、安定、進行に分類し、来院ごとの要約を示した。心臓の奏効は「投与後にNT-proBNPの>30%減少かつ>300ng/Lの低下」、進行は「NT-proBNPの>30%の増加かつ≧300ng/Lの上昇(eGFR≧25%減少が認められない場合)」、安定は「奏効又は進行のいずれにも該当しない」と定義した。腎臓の奏効は「eGFR≧25%減少がなく、尿タンパクが≧30%減少又は<0.5g/24hへ減少」、進行は「eGFR≧25%悪化」、安定は「奏効又は進行のいずれにも該当しない」と定義した。肝臓の奏効は「血清ALP値≧50%低下又は正常化」、進行は「血清ALP値≧50%上昇」、安定は「奏効又は進行のいずれにも該当しない」と定義した。
患者背景(安全性解析対象集団)
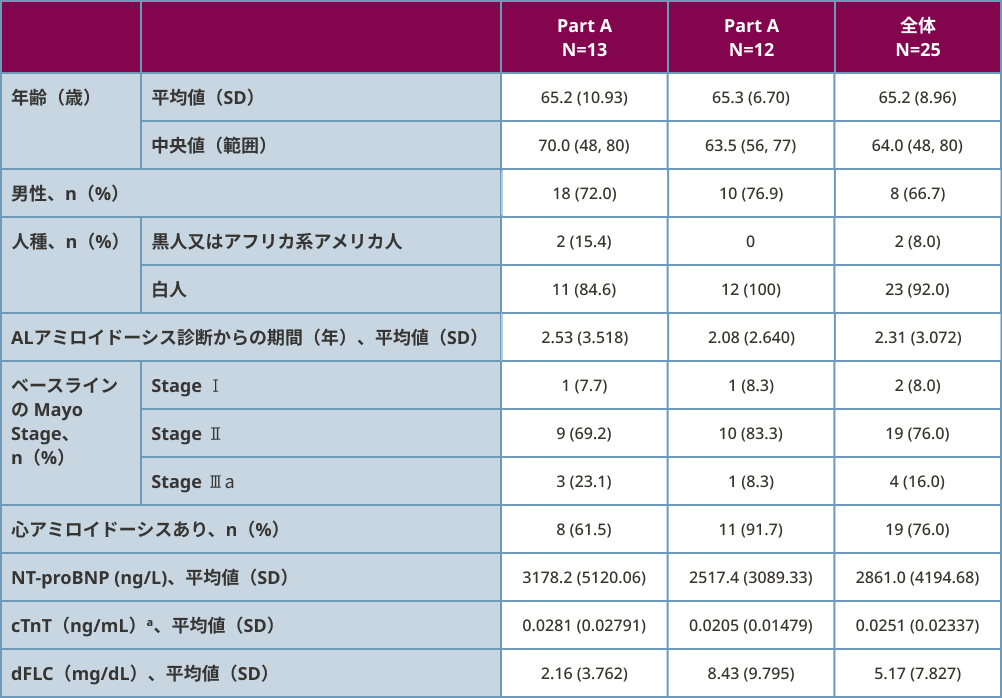
a:Part A:n=12、Part B:n=8
安全性及び忍容性[主要評価項目]
Part Aでは、アミロペイブを500mg/m²(4例)、750mg/m²(3例)及び1000mg/m²(6例)の用量で投与したいずれの患者でもDLTは認められず、DLT評価期中の安全性、忍容性は良好であった。これらの安全性及び忍容性データに基づき、RP3Dは1000mg/m² と決定され、Part Bでは全員に1000mg/m²が投与された。
安全性[主要評価項目、副次評価項目]
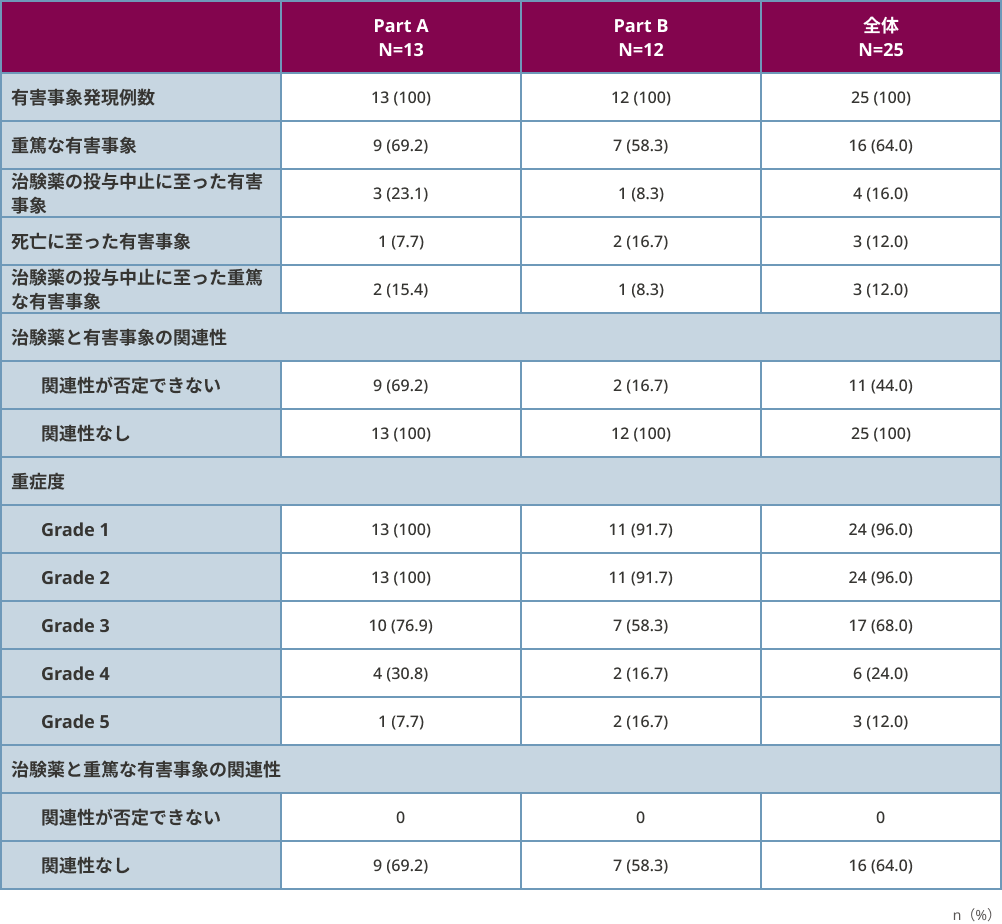
有害事象は100%(25例)に認められた。主な有害事象は、疲労52.0%(13例)、咳嗽48.0%(12例)、貧血、便秘、下痢、悪心が各44.0%(11例)であった。
主な重篤な有害事象は、心不全4例、急性心不全、敗血症、転倒、失神が各2例であった。
治験薬の投与中止に至った有害事象は、心不全3例、食欲減退1例であった。
死亡に至った有害事象は、敗血症2例、心室細動1例であった。
有害事象の発見状況の概要(安全性解析対象集団)
本製品についてお気軽にご相談ください
製品に関するご質問や資料送付のご依頼、面談のご希望など、ご相談内容ごとに最適なお問い合わせ方法をご案内します。